Formas invisibles. O por qué conocer la estructura de las proteínas ha revolucionado la biología
Las proteínas son las diminutas máquinas que hacen posible la vida, pero su funcionamiento depende de algo tan importante como difícil de observar: su forma tridimensional. Durante décadas, descubrir cómo se pliegan estas moléculas fue uno de los grandes desafíos de la biología. Hasta que una inteligencia artificial llamada AlphaFold revolucionó nuestra capacidad para predecir sus estructuras. Un avance que está transformando la investigación biomédica y que también plantea nuevas preguntas sobre el futuro de la ciencia.
Es frecuente que los niños jueguen a introducir diversas formas geométricas en el agujero de la tapa de un cubilete. Buscan, giran y tantean hasta encontrar el orificio que mejor se adapte a los contornos de cada pieza. Desde este inocente juego, todo cuanto se presente frente a ese niño estará vertebrado por una forma que determinará su naturaleza: la forma de un recipiente, los requisitos de un escrito jurídico o los dientes de una llave particular que nos abre una puerta concreta.
¿Qué sucede, sin embargo, cuando tratamos de describir la forma de lo que escapa a nuestra vista? Cuando hablamos de algo tan pequeño como las proteínas, la realidad puede parecer una piscina amorfa y confusa. No obstante, incluso en este mundo diminuto, los componentes poseen una individualidad física en los que la forma sigue siendo una cualidad esencial.
Ahora bien, más allá de ser el nuevo ingrediente estrella de los yogures, ¿qué es una proteína? De manera general, podríamos decir que estas biomoléculas son la maquinaria de las células. Desde los microorganismos más sencillos hasta las plantas, pasando por el ser humano, las proteínas son las encargadas de regular y ejecutar el sinfín de procesos que nos permiten mantenernos dentro de los límites de eso que llamamos vida. Cada una de estas moléculas, sin embargo, está conformada por unidades más sencillas llamadas aminoácidos.
Tal y como sucede con las herramientas convencionales —pensemos en un destornillador, donde, en cada caso, tendremos que elegir el tipo de cabezal adecuado según lo que se quiera atornillar—, las proteínas han de plegarse en una forma concreta para poder desempeñar su función
Al igual que con las mismas letras se puede escribir tanto El Quijote como un prospecto médico, distintas combinaciones de estos eslabones producirán diferentes proteínas. En cada célula, la información almacenada en los genes indica qué aminoácidos han de unirse unos a otros para poder construir una determinada proteína. Sin embargo, este espagueti microscópico y lineal es completamente inservible. Tal y como sucede con las herramientas convencionales —pensemos en un destornillador, donde, en cada caso, tendremos que elegir el tipo de cabezal adecuado según lo que se quiera atornillar—, las proteínas han de plegarse en una forma concreta para poder desempeñar su función. De este modo, las propiedades químicas y físicas de los diferentes aminoácidos generarán interacciones que forzarán a esta cadena lineal a adquirir un plegamiento particular. Si dos aminoácidos tienen cargas opuestas, se atraerán. Por el contrario, si presentan la misma, se alejarán. Así, una proteína encargada de degradar glucosa para conseguir energía no tendrá la misma forma que una dedicada a detectar agentes infecciosos. Estructura y función son dos realidades tan estrechamente relacionadas que en su interacción puede encontrarse la clave para comprender enfermedades tan importantes como el alzhéimer, cuyo origen se sitúa precisamente en un cambio estructural en una proteína del cerebro.
Pero, ¿cómo podemos llegar a conocer la forma de una proteína? La cuestión no es trivial y, de hecho, el problema del plegamiento fue considerado una de las preguntas fundamentales de la biología moderna hasta el principio de nuestra actual década. Las proteínas son muchísimo más pequeñas que las células o los virus y, por tanto, tener evidencias experimentales de su arquitectura es una tarea tremendamente compleja que no puede resolverse mirando por un microscopio convencional. Hasta hace poco, el único modo de acceder a ellas era mediante técnicas como la cristalografía de rayos X, un proceso capaz de reconstruir su forma utilizando el modo en que los fotones rebotaban contra las proteínas (algo similar a reconocer a una persona por el perfil de su sombra). Sin embargo, estas técnicas podían llevar meses o años y demandaban la inversión de grandes cantidades de dinero.
Estructura y función son dos realidades tan estrechamente relacionadas que en su interacción puede encontrarse la clave para comprender enfermedades tan importantes como el alzhéimer...
No obstante, tal y como hemos visto, el plegamiento que adquiere una proteína depende de la combinación y orden de los aminoácidos que la componen. De este modo, los investigadores repararon en que quizá existiera una vía alternativa para conocer estas estructuras. ¿Y si, en lugar de describir las estructuras experimentalmente, pudiéramos predecir la forma de una proteína basándonos en su secuencia? Sin embargo, aunque conocer estas secuencias sea fácil y más económico, un sencillo cálculo demuestra que, para una proteína de tamaño medio de la que se conociera la cadena lineal de aminoácidos habría 10143 plegamientos espaciales posibles. ¿Es esto un número muy grande? Desde luego: es más que el número de átomos del universo entero.
Incluso contando con el crecimiento en la capacidad de cómputo de las últimas décadas, tratar de resolver este problema probando todos los posibles plegamientos de una proteína seguía siendo una solución inviable. Sin embargo, mirando adecuadamente el problema, los investigadores en biología estructural se percataron de que, pese a todo, el hecho mismo de que las proteínas se plieguen continuamente a velocidades altísimas en el interior de los seres vivos (lo hacen, de lo contrario no estaríamos vivos) era una prueba indiscutible de que en las secuencias de aminoácidos deben existir ciertas guías ocultas que permiten determinar su estructura sin recorrer esa infinidad de caminos posibles.
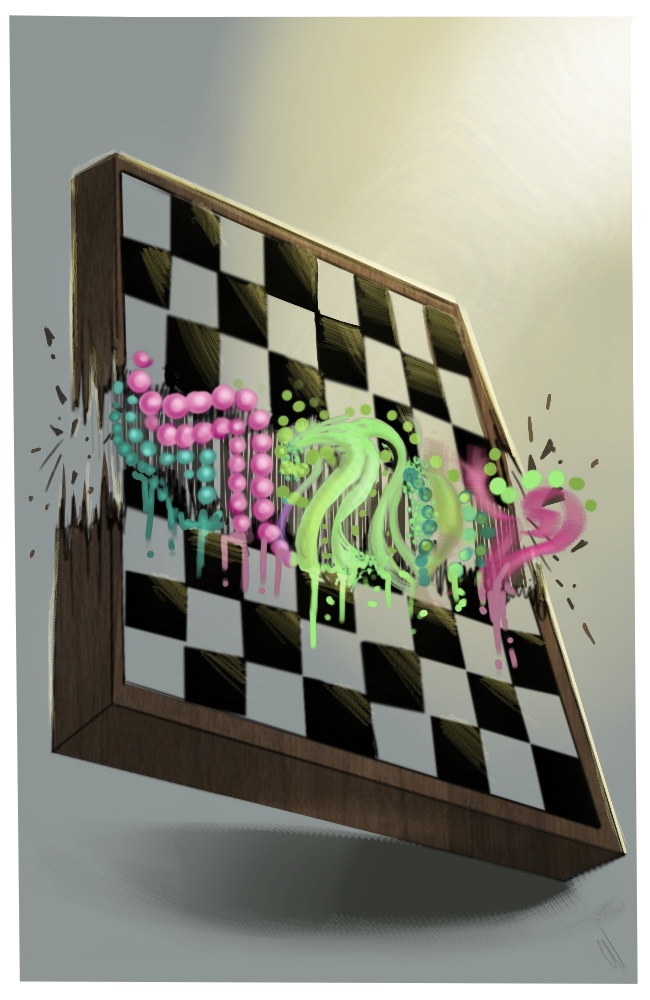
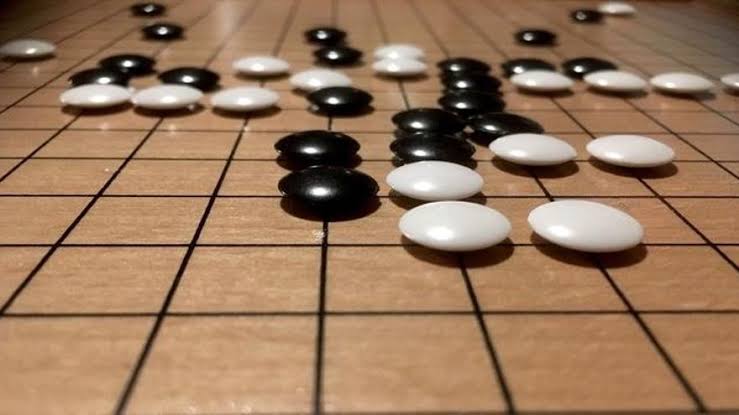
En 2020, mientras la vida se recluía en el interior de las casas, esta intuición inicial se transformó en un avance científico de primer nivel. De pronto, la comunidad científica se vio sacudida por un anuncio inesperado: AlphaFold, un nuevo modelo de inteligencia artificial, había sido capaz de predecir en horas y con precisión experimental la estructura de una proteína. Un logro sin precedentes que se convirtió en un paso aún más incomprensible cuando se reveló que los artífices de esa nueva herramienta no eran ninguno de los sospechosos habituales en la ciencia. Detrás de este hito no había una universidad ni un centro de investigación, sino que la solución había sido propuesta por un grupo de ingenieros informáticos de DeepMind. Quizá este nombre despierte un vago recuerdo en su memoria. Tan solo unos años antes, esta empresa británica —que hoy forma parte de Google— había saltado a los medios de comunicación de todo el mundo por haber creado el primer programa capaz de derrotar al campeón mundial de go, un juego de tablero de estrategia milenario.
Go, juego de tablero de estrategia originado en China hace más de 2500 años.
¿Y qué tendrá que ver eso con la biología?, podrían pensar. Sin embargo, este excéntrico pasado fue el sustrato perfecto para orientar de un modo completamente innovador el problema del plegamiento. En el go existen tan solo dos tipos de piezas (blancas y negras). Pese a su aparente simplicidad, cada partida origina una explosión de combinaciones muchísimo más grande que la de otros juegos similares como el ajedrez. De este modo, aunque ganar a una partida de go pueda parecer muy diferente a predecir la estructura de una proteína, quienes pretendan resolver cualquiera de estos retos deberán enfrentarse a esa tarea (numéricamente) imposible de encontrar la jugada o estructura correcta entre las millones posibles. El único camino practicable en estos casos es el reconocimiento de patrones ocultos en grandes montañas de datos, ya sea en partidas de go o secuencias de proteínas. Un juego en el que los modelos de inteligencia artificial, hábiles tahúres de la probabilidad, son nuestra mejor baza.
Así, si para que un programa ganara a un jugador de go DeepMind tuvo que enseñar a sus modelos a aprender patrones ocultos en miles de partidas, para resolver el problema del plegamiento se optó por hacer lo propio con la información codificada en la naturaleza. Pero ¿cuál es la partida de la vida? La evolución misma. Como decíamos antes, sabemos que la información de las secuencias de aminoácidos es suficiente para determinar el plegamiento y, por tanto, en ellas debían de existir mapas para pasar de la cadena lineal hasta la estructura tridimensional de la proteína. Así, aunque dos aminoácidos estuvieran muy alejados en su forma lineal, podría darse el caso de que en la estructura final se encontraran muy cerca. De este modo, cuando uno de ellos sufra un cambio durante la evolución, el otro tendrá que cambiar también para mantener estable la estructura de la proteína. AlphaFold fue entrenado precisamente para detectar estas parejas que cambian habitualmente juntas en la evolución y relacionarlas con la estructura de las proteínas que ya habíamos estudiado experimentalmente, pudiendo predecir el plegamiento de una proteína sin haberla visto nunca antes.
AlphaFold, un nuevo modelo de inteligencia artificial, había sido capaz de predecir en horas y con precisión experimental la estructura de una proteína.
Desde su presentación a la comunidad científica, AlphaFold tuvo un impacto inmediato. En 2022, DeepMind publicó las estructuras de millones de proteínas y permitió el acceso abierto y gratuito a su herramienta, inaugurando un nuevo horizonte de posibilidades para la comprensión de enfermedades, el desarrollo de nuevos fármacos o incluso el diseño ad hoc de proteínas. Una revolución en la investigación en biociencias que, sin embargo, ha abierto también la puerta a numerosas preguntas que la comunidad científica y la sociedad habrán de responder en los próximos años: ¿cómo cambia nuestra concepción del mundo que la frontera del conocimiento dependa de algoritmos que predicen, pero no explican la realidad? ¿Qué implicaciones tiene que el avance científico provenga de empresas privadas? ¿Qué medidas habremos de tomar para que estos descubrimientos y tecnologías sigan siendo accesibles para todos y podamos aplicar su potencial en aquellas áreas donde más podrían ayudarnos?
Aunque suene extraño, seguimos siendo aquel niño lejano que aprendía del mundo tanteando la forma de una simple pieza de madera. Quizá hayamos logrado predecir la forma de lo invisible, pero aún debemos comprender cómo lo hemos hecho y, sobre todo, cómo traducir esta tecnología en una herramienta al servicio de todos.

Deja tu comentario!